

作者:DCM
摘要
羰基化合物的烷基化是有机合成中应用最广泛的转化之一。在羰基碳本位和α-位的直接官能团化已有大量方法,然而羰基的直接β-烷基化仍然具有挑战,尤其是对于环状酮。此外,对于α-芳基或烷基取代的环状酮,已有的方法难以实现β-烷基化的位点选择性。为了解决这一问题,近日西湖大学叶宇轩课题组和香港城市大学雷进程课题组合作报道了一种烯还原酶催化的高位点选择性直接β-C(sp3)–H烷基化方法。该方法通过机理驱动的反应设计,使得单一烯还原酶(ERED)在氧化还原中性的条件下催化了两种机理完全不同的转化:即氢负转移的位点选择性去饱和化和光酶催化的Giese型自由基加成,该方法具有非常高的非对映选择性。此外,通过烯还原酶与光激发的协同调控,还实现了位点发散性β-烷基化。相关工作发表于“J. Am. Chem. Soc.”上
“Biocatalytic Redox Cascade Enabled Site-Selective Direct β-Alkylation of Cyclopentanones
Rupeng Dai,‡ Hui Wang,‡ Jincheng Lei,* and Yuxuan Ye*
J. Am. Chem. Soc. 2026, ASAP. DOI: 10.1021/jacs.6c16346
引言
羰基化合物的选择性官能化是合成有机化学的核心之一。基于亲核加成和烯醇负离子的偶联来实现羰基本位和α-位的官能团化已经较为成熟。相比之下,对于酸性低得多的β-C(sp3)–H进行直接修饰的方法则较为缺乏。在实际合成中,羰基β-官能化通常需要预先制备α,β-不饱和羰基化合物,再通过共轭加成来实现。然而,这些方法都需要使用单量的氧化剂来生成烯酮中间体。为了高效合成这类有价值结构单元,直接对饱和羰基化合物的β-位进行官能化是十分高效的策略(图1A)。尽管已经开发了一些有效的方法,但它们对α-芳基或烷基取代的环戊酮类底物大多不兼容,原因是其环状结构阻碍了导向基介导的β-C–H活化,而这些骨架在药物和生物活性分子中广泛存在(图1B,C)。此外,两个不同β-位点的存在对反应位点选择性的控制提出了更高的要求,而已有的体系无法实现。
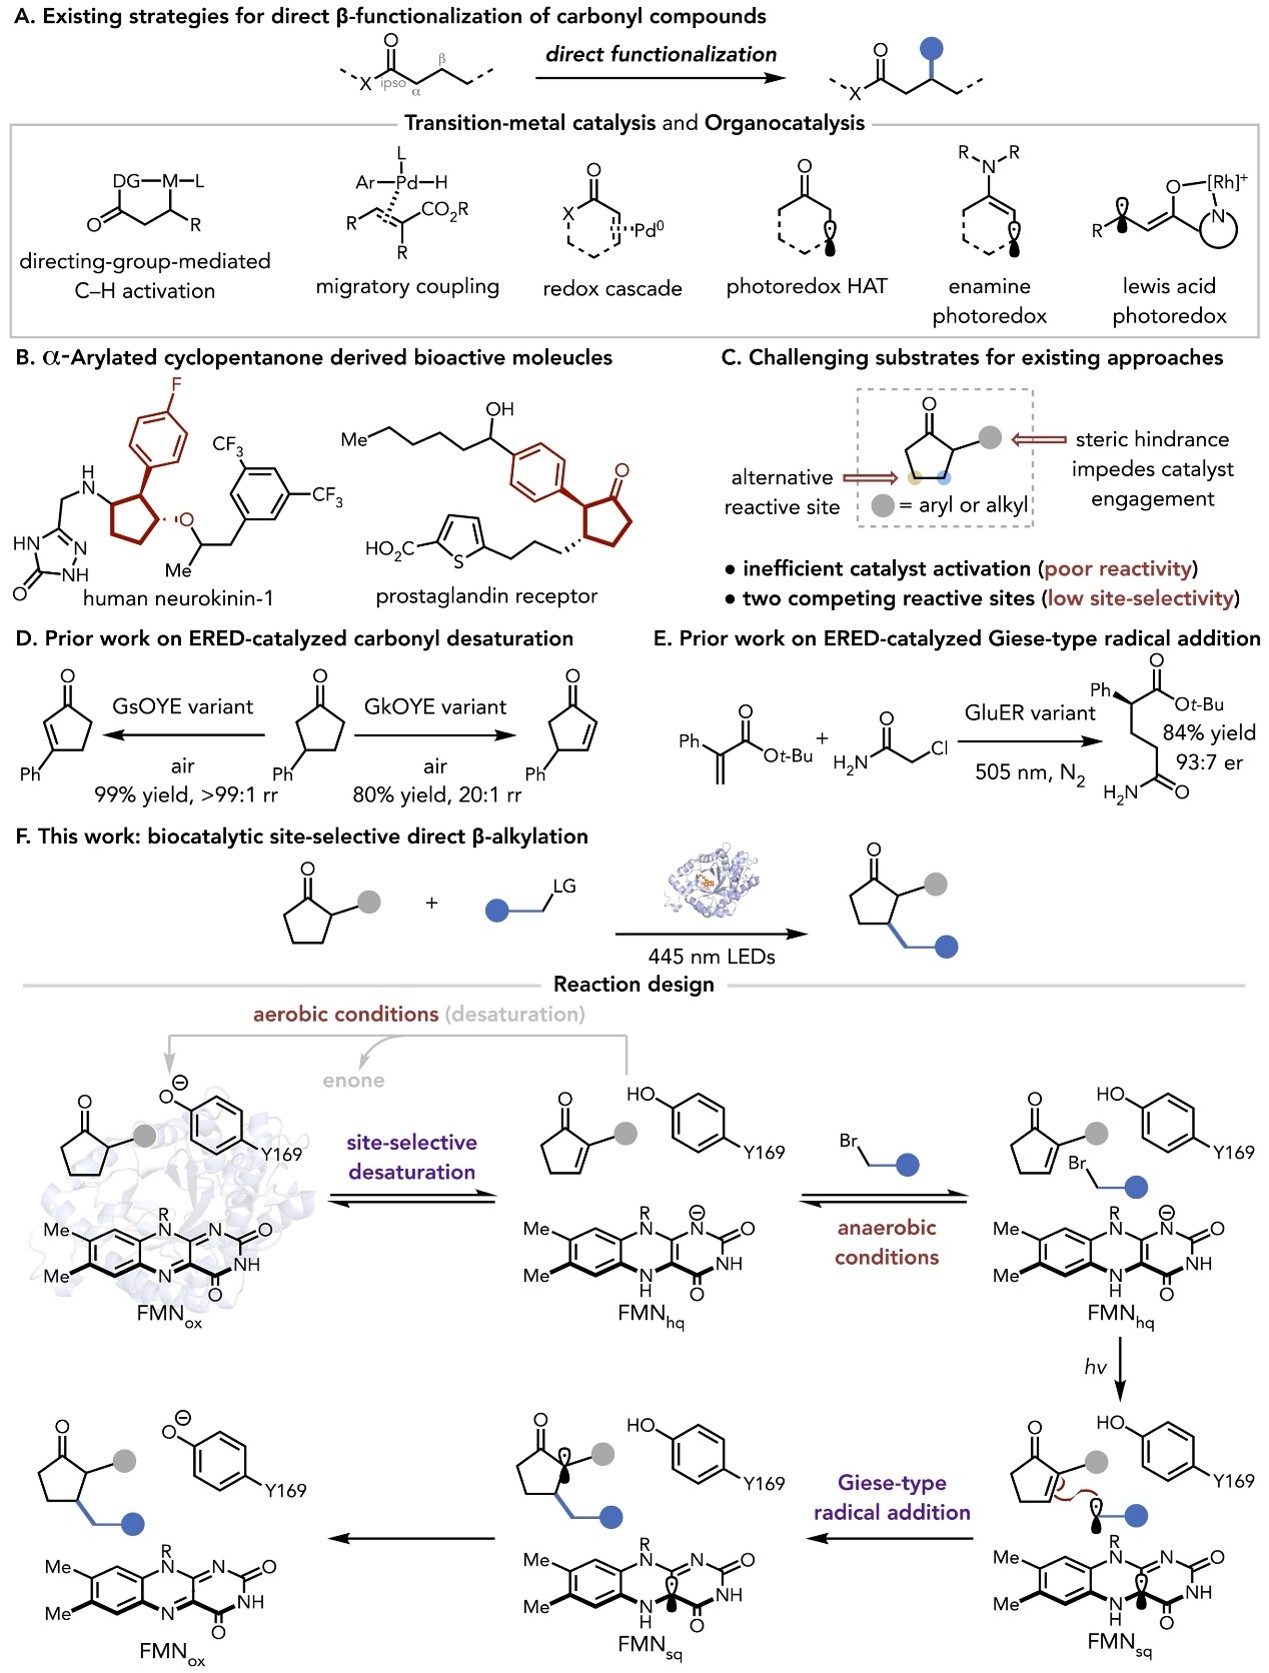
图1 前言概述
之前,该课题组及其他课题组将黄素依赖性烯还原酶(EREDs)重新利用为去饱和酶,用于环状酮类底物的位点选择性去饱和化。该转化首先经历了保守酪氨酸残基辅助的(例如GKOYE中的Y169)α-去质子化,随后β-氢负转移至氧化态黄素(FMN),生成烯酮产物和还原态黄素(FMN)。在有氧条件下,FMNhq被O2氧化再生氧化态FMNox,完成催化循环。通过定向进化,EREDs能够区分具有细微位阻差异的反应位点,实现立体选择性和位点发散式去饱和化(图1D)。与此同时,光酶ERED催化已发展成催化自由基反应的有效平台。近日,EREDs也被用于α,β-不饱和羰基化合物的分子间自由基加成反应(图1E)。基于此,该组设想了一种氧化还原级联的过程,将去饱和化与光酶催化自由基加成结合,以实现α-取代环戊酮的位点选择性β-烷基化(图1F)。具体而言,他们提出在无氧条件下,加入一个烷基自由基前体底物首先会发生位点选择性去饱和化生成烯酮中间产物和还原态黄素FMNhq,随后光激发的FMNhq会诱导单电子转移(SET)还原自由基前体,生成的烷基自由基,最后烷基自由基对原位生成的烯酮进行Giese加成,实现位点选择性β-烷基化。
结果与讨论
该组首先评估了结构多样的EREDs催化活性,催化模版底物2-苯基环戊酮(1a)与2-溴乙酰胺(2a)的位点选择性β-烷基化。大多数酶表现出一定的催化活性,其中GsOYE和GkOYE变体效率最高,而这些酶也是此前能够高效催化去饱和化的酶。在所有条件下,3a均是单一异构体,这是因为去饱和化步骤中更容易生成热力学有利的共轭烯酮中间体。而羰基α-位苯基取代的产物在反应条件下会快速消旋化,因此3a具有高非对映选择性(反式:顺式 >20:1)。
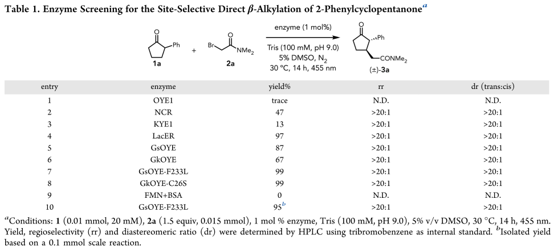
尽管进行了大量蛋白质工程化改造的努力,在部分酶催化的反应中观察到了对映选择性(最高27%产率和96:4 er),但仍然未能找到能够普遍提高立体选择性的变体。这些结果与ERED光酶催化分子间自由基C-C成键的固有立体控制难点一致。尽管如此,该方法的意义不止立体化学控制,因为它实现了一种此前未报道的转化。
随后该组考察了反应的底物范围(图 2)。α-苯基上的多种取代基(3b–3o),以及α-杂环,包括噻吩(3p)、未保护吲哚(3q、3r)和吡啶(3s)均可耐受。此外,α-烷基取代基如苄基(3t)和乙基(3u)也能够兼容。值得注意的是,一些在传统1,4-加成中对碱和亲核试剂敏感的官能团,如羟甲基(3j)、吲哚N-H(3q、3r)、Weinreb酰胺(3m)和内酯(3n),在酶催化条件下均可耐受。相反,α-烷基取代环戊酮和α-酯取代类底物在小分子催化中具有反应性,但在该酶催化体系中转化率低,凸显了该酶催化体系的互补反应性。α-取代环己酮比相应环戊酮反应性低,这与它们在第一步中ERED催化去饱和化中效率较低一致。进一步筛选发现3w和3x的产率有所提高。
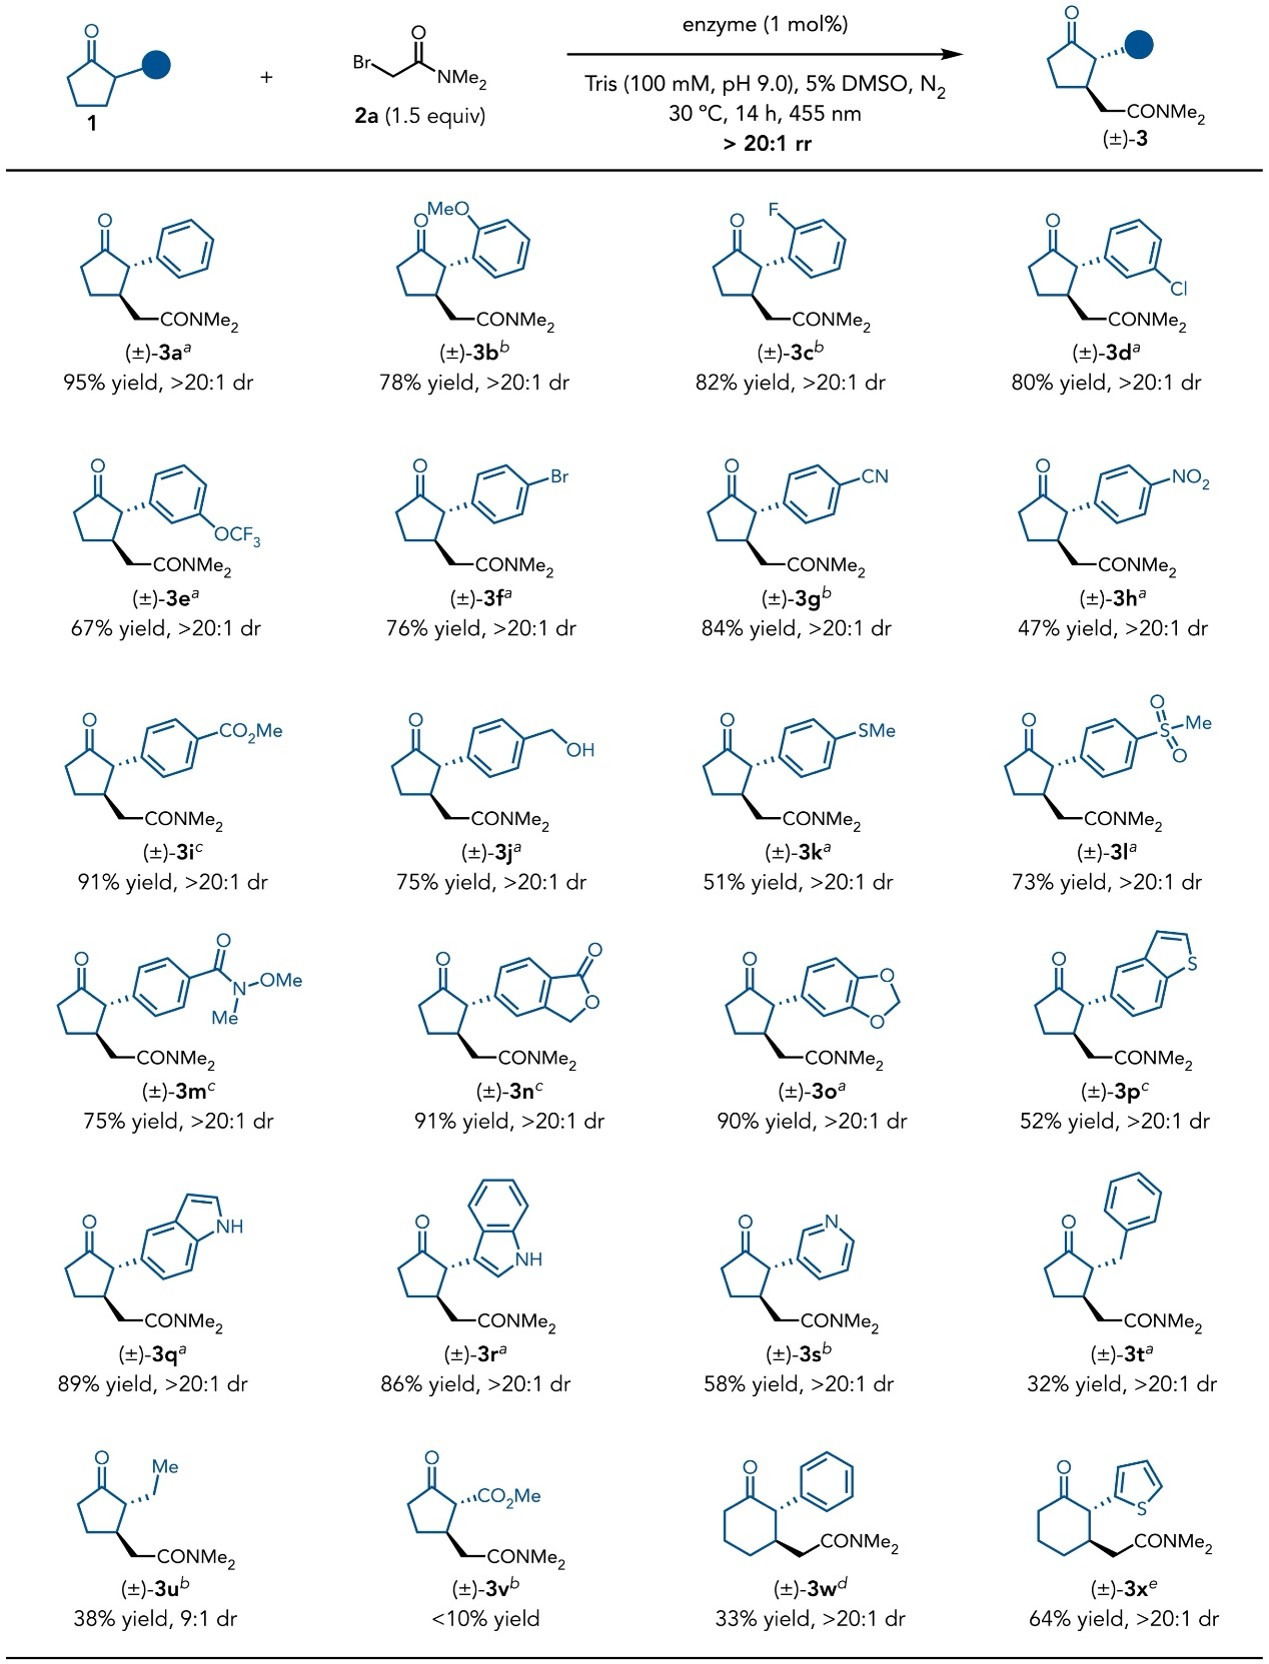
图2 α-取代环状酮的底物范围
接下来考察了烷基自由基前体的范围(图3)。除了各种2-溴酰胺,可以得到4a–4d外,2-溴苯乙酮(4e)和2-溴乙酸酯(4f)也可耐受。加入Ru(bpy)3Cl2作为光催化剂,溴甲基吡啶也可以作为有效的自由基前体(4g、4h)。使用烷基吡啶鎓(Katritzky)盐作为自由基前体,多种苄基片段也可以成功与1a(4i–4l)及α-取代环戊酮(4m–4p)进行反应(机理讨论见SI第VII-K)。
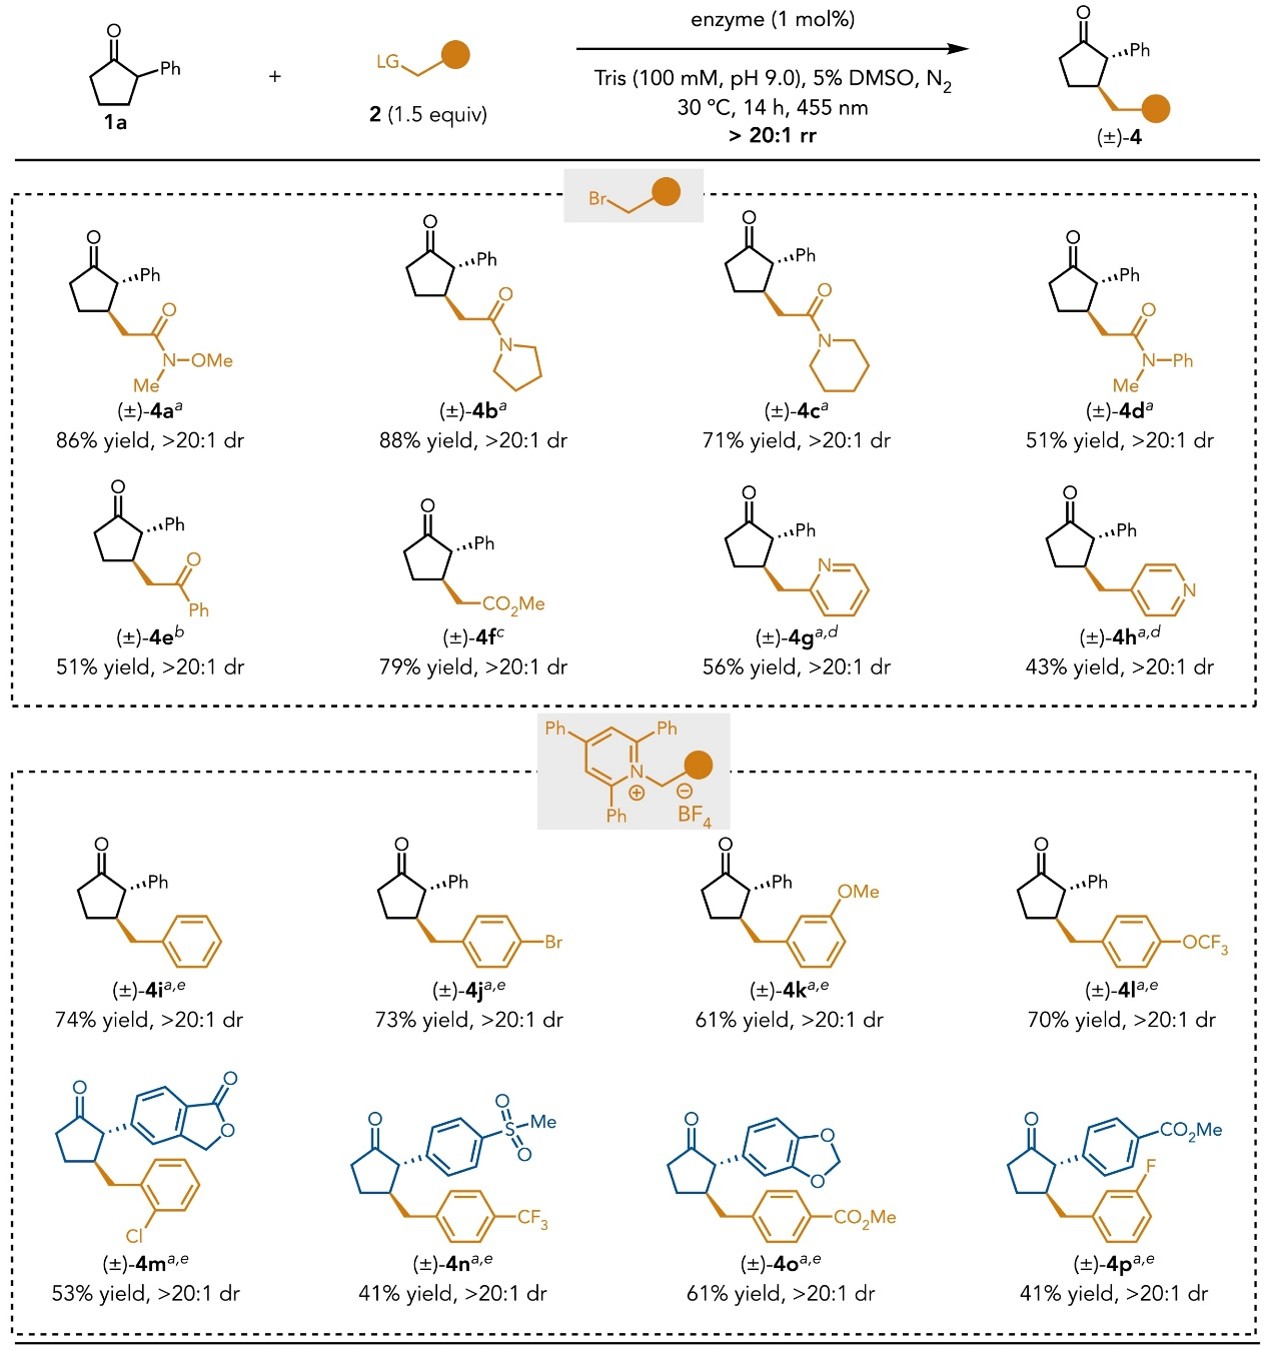
图3 烷基自由基前体的底物范围
为了进一步评估酶在位点选择性控制方面的能力,该组考察了带有两个不同α-取代基(Ph和Me)的底物1v的β-烷基化(图3A)。在455 nm光照条件下,GsOYE-F233L催化β-烷基化只发生在与α-甲基相邻的位置,以32%产率得到5a。有趣的是,当反应在无光照条件下进行时,NCR-W100F催化的β-烷基化位点是与α-苯基相邻的β位,以23%产率形成区域异构体5b(见机理研究)。为了证明该方法的合成实用性,经过一步烯还原酶催化的β-烷基化和酮还原酶催化的羰基还原,可以获得生物活性分子6的四个非对映异构体(图3B)。
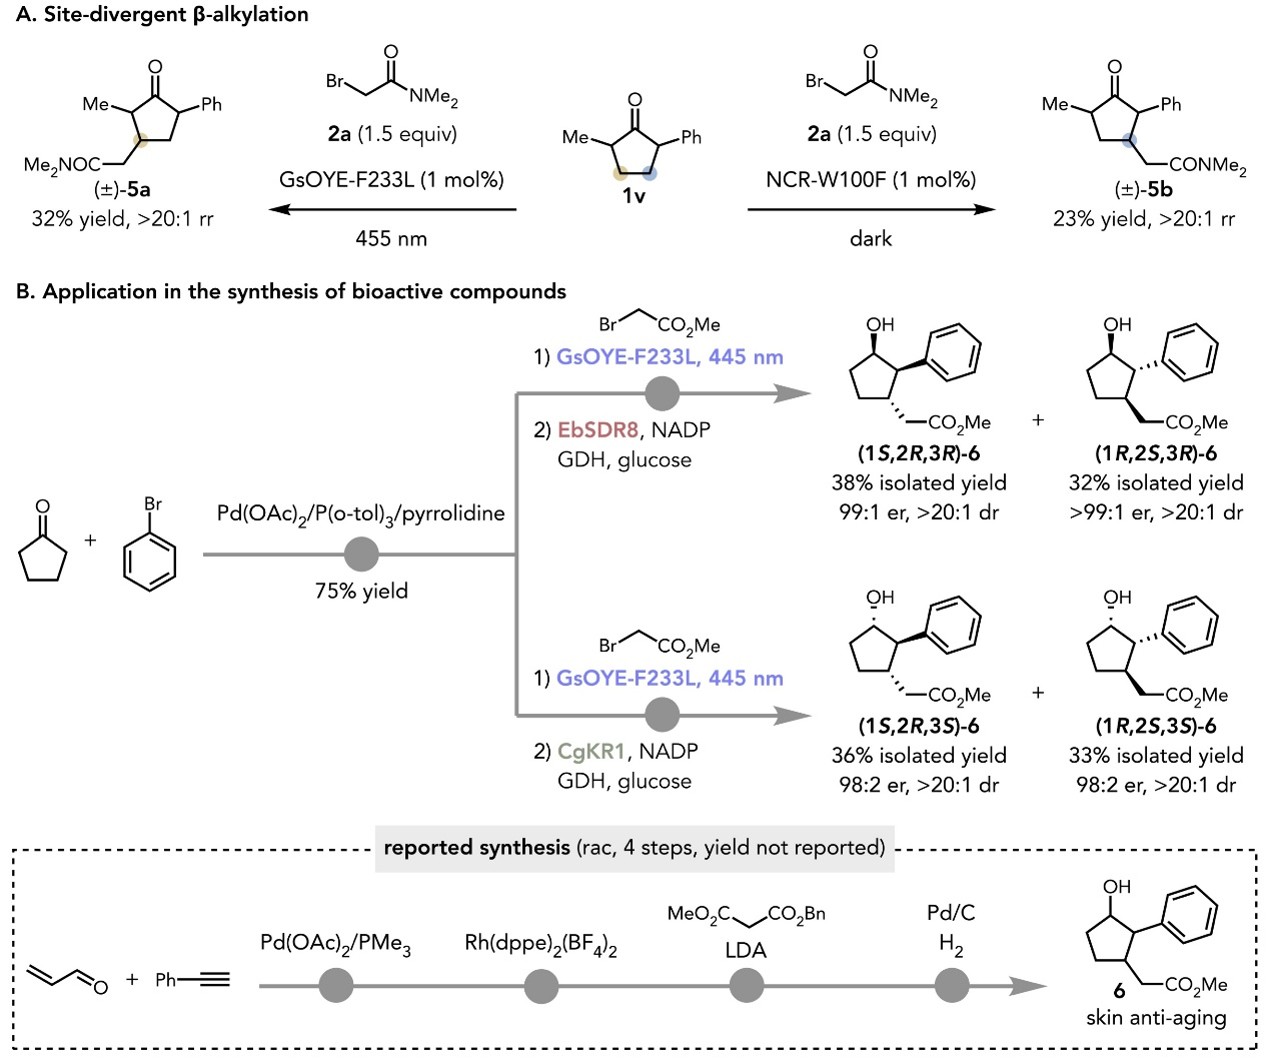
图4 (A) ERED催化的位置发散的直接β-烷基化。(B) 在生物活性分子合成中的潜在应用。
为了阐明该反应的机理,该组进行了一系列控制实验。在有氧条件下,GsOYE-F233L催化1a的位点选择性去饱和化,以96%产率和优异区域选择性得到烯酮7a。在GsOYE-F233L和酶还原体系存在下,将7a与2a进行Giese型自由基加成,以单一异构体得到3a,符合所提出的氧化还原级联过程(图5A)。向模型反应中加入自由基捕获剂TEMPO,产率降低并检测到了TEMPO捕获的自由基加合物,表明反应过程中涉及α-酰基自由基(图5B)。进一步从1v的位点发散烷基化研究中得知:GsOYE-F233L催化甲基取代一侧的位点选择性去饱和化,以61%产率和优异区域选择性(>20:1 rr)生成7b。在455 nm照射下,GsOYE-F233L催化7b与2a的Giese加成顺利进行,以单一异构体得到5a(图5C)。相反,NCR-W100F在1v去饱和化中表现出低位点选择性,提供1:1的烯酮异构体7b和7c(图5D)。值得注意的是,在黑暗中,NCR-W100F不能催化7b在的Giese型加成反应,并将烯酮完全还原回1v,而7c与2a则可以得到5b。这一结果表明,酶与底物的相互作用可促进基态单电子转移,从而无需光照激发即可引发自由基反应。
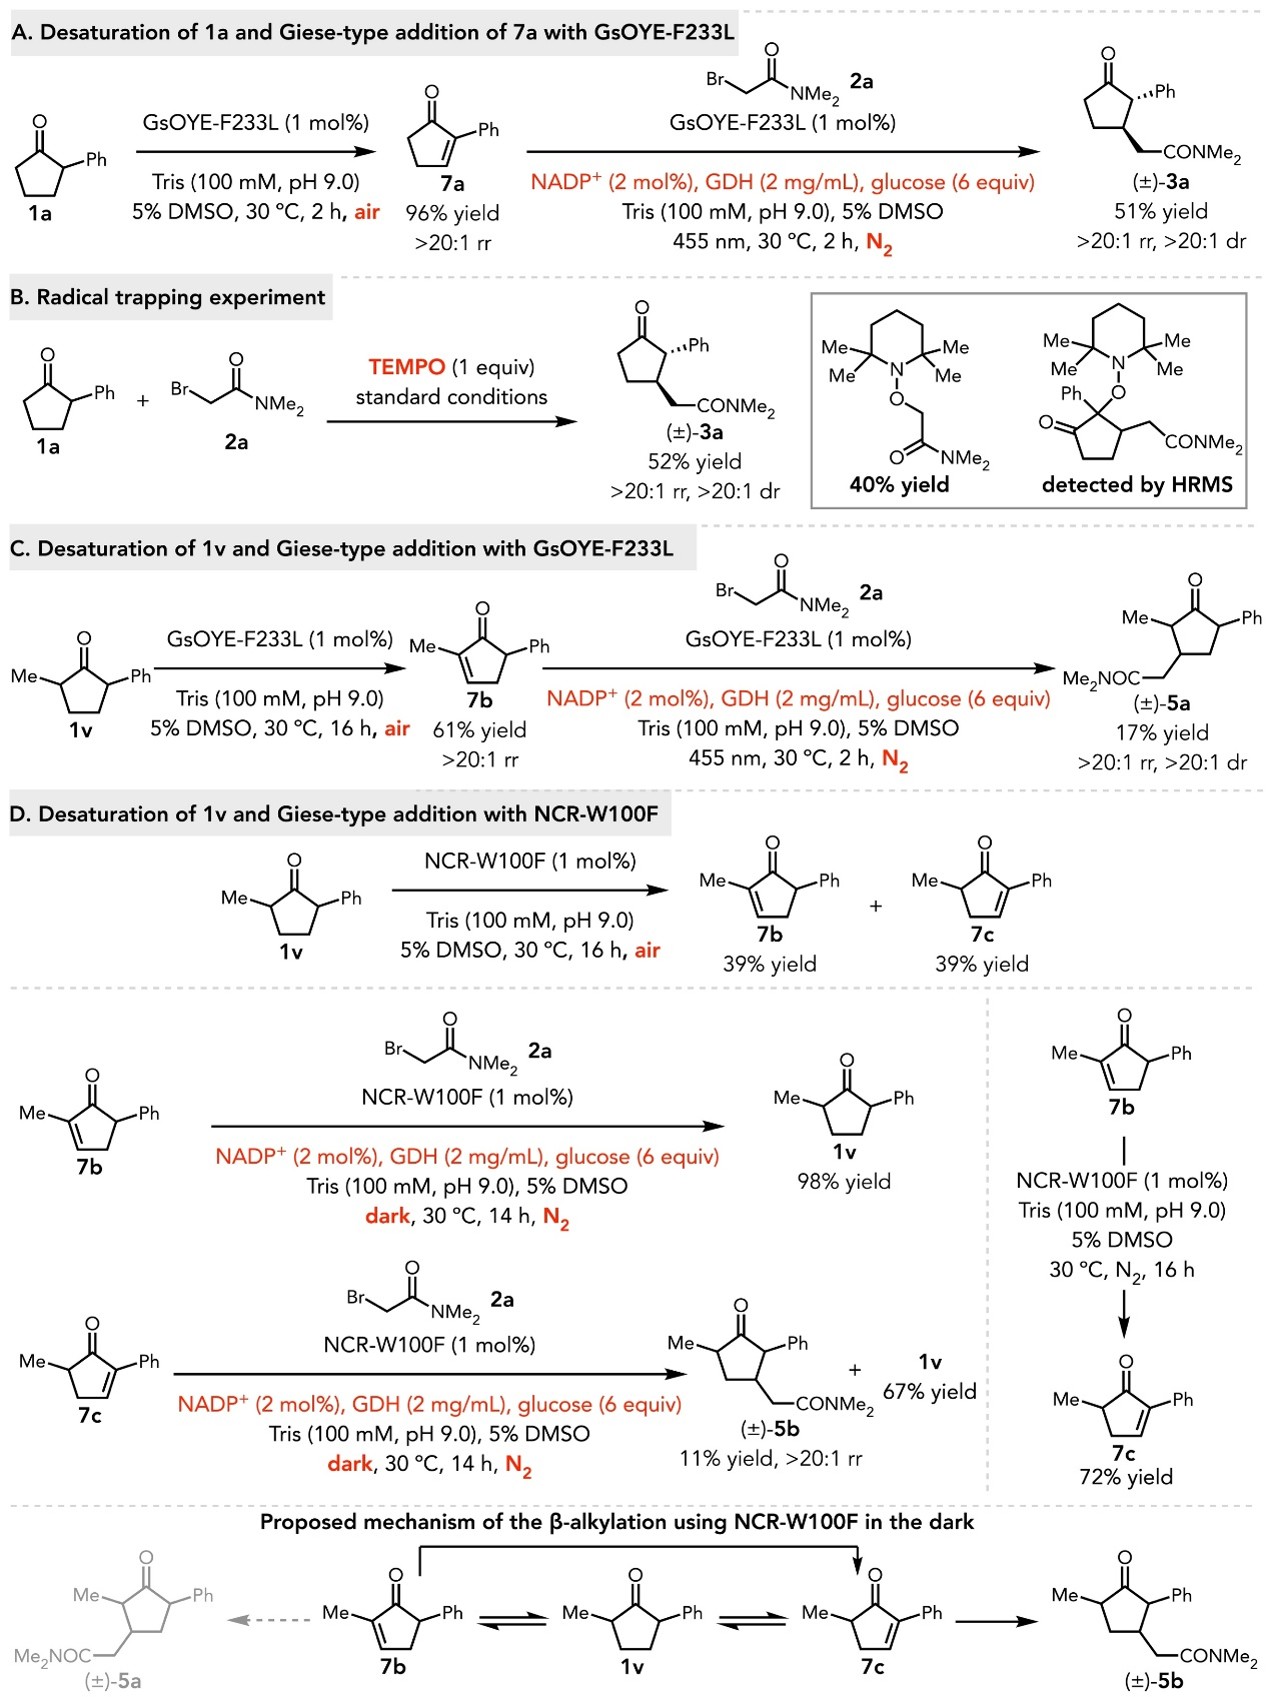
图5 机理研究
总之,该组开发了一种光酶催化策略,用于α-芳基或烷基取代环戊酮的直接β-烷基化,具有优异的位点选择性。该氧化还原中性的反应表现出广泛的底物适应性和官能团耐受性,与传统1,4-共轭加成互补。该方法成功的关键在于利用单一的烯还原酶,使其同时作为去饱和酶和光酶,在一个级联反应中实现了两种机理不同的转化。这项工作拓展了烯还原酶的功能范围,更彰显了酶在解决有机合成中挑战的潜力。
No comments yet.